74. Popülasyonlar Arası Genetik Uzaklıklar ve Ağaçlar
Şablon kimliği: genetik_uzaklik · Kategori: genetik · Dil: R · Dosya: pro/sablonlar/genetik/genetik_uzaklik.R (satır 1–202; üstbilgi 1–64) · Örnek veri: _ornek/abies_cilicica.csv · Paketler: ape 5.8-1, taban R (stats, graphics)
74.1 Ne işe yarar
Şablon, diploit ve eş baskın belirteçlerle genotiplenmiş bireylerden popülasyon çiftleri arasındaki genetik uzaklıkları hesaplar ve bu uzaklıklardan popülasyon ağaçları kurar. Cevapladığı soru: "Alel frekansları bakımından hangi popülasyonlar birbirine yakın, hangileri uzak; bu yakınlıklar bir ağaçla nasıl özetlenir ve ağacın dalları ne kadar güvenilir?"
Bütün uzaklıklar iki popülasyonun alel frekans vektörlerinin karşılaştırmasıdır. En bilinen ölçü Nei'nin (1972) standart uzaklığıdır:
- J_X, J_Y: iki popülasyonun kendi içinde rastgele çekilen iki alelin aynı olma olasılığı (lokuslar üzerinden ortalama).
- J_{XY}: biri X'ten, öteki Y'den çekilen iki alelin aynı olma olasılığı.
- Oran, iki frekans vektörünün "benzerliğidir" (Nei'nin genetik özdeşliği I); frekanslar aynıysa 1, hiç ortak alel yoksa 0'dır. D_S bunun eksi logaritmasıdır.
Şablon her popülasyon çifti için dokuz sütun verir: Nei D_S, Nei ve ark. (1983) D_A, Cavalli-Sforza ve Edwards (1967) kiriş uzaklığı D_{ch} ve onun kareköksüz biçimi, Edwards uzaklığı, Reynolds ve ark. (1983) eş ata katsayısı \theta ile ondan türeyen D=-\ln(1-\theta), Rogers (1972) ve Prevosti uzaklıkları. Seçilen bir ölçünün matrisinden UPGMA ve komşu birleştirme (NJ ya da BIONJ) ağaçları kurulur; dal destekleri lokuslar yeniden örneklenerek (bootstrap) yüzde olarak verilir.
Ne zaman kullanılır? Bireyler önceden tanımlı popülasyonlara aitse; amaç popülasyonların birbirine göre konumunu bir matris ve bir ağaçla göstermekse; farklı uzaklık tanımlarının aynı veride ne verdiği yan yana görülmek isteniyorsa.
Ne zaman kullanılmaz?
- Farklılaşmanın büyüklüğü ve güven aralığı (F_{ST}, G''_{ST}, Jost D) isteniyorsa:
f_istatistikleri; ikili F_{ST} de oradadır. - Genetik uzaklık coğrafi uzaklıkla ilişkilendirilecekse:
uzaklikla_yalitim(Mantel testi, regresyon, korelogram). - Popülasyonlar önceden bilinmiyorsa:
populasyon_yapisi. - Bireyler arası uzaklık ya da akrabalık:
akrabalik. - Veri DNA dizisiyse (evrim modelli uzaklıklar, en çok olabilirlik ağacı):
dizi_filogeni; haplotipler arası ilişki içinhaplotip_agi. - Yalnız popülasyon içi çeşitlilik:
genetik_cesitlilik. - Baskın belirteçler, haploit ya da poliploit veri: ayrıştırıcı yalnız iki alelli diploit genotip yazımını kabul eder.
Temel programla ilişki. Temel programın kümeleme analizi (hiyerarşik kümeleme, ortalama bağlantı) hazır bir uzaklık ya da ölçüm tablosundan dendrogram çizer; genotiplerden alel frekansı ve genetik uzaklık hesaplamaz, komşu birleştirme ve lokuslar üzerinden bootstrap içermez. Bu şablonun UPGMA ağacı, kendi uzaklık matrisi üzerinde aynı ortalama bağlantı algoritmasıdır (stats::hclust).
74.2 Şablonun girdileri
Form, üstbilgideki sekiz [[param]] bloğundan kurulur (genetik_uzaklik.R:10–63).
| Alan (form etiketi) · ad | Tür · sekme | Varsayılan | Geçerli değerler | Kodda etkisi |
|---|---|---|---|---|
Lokus sütunları · lokuslar |
sütunlar · Değişkenler | yok | en az 1 sütun | Her sütun bir lokus (82, 96). |
Popülasyon · populasyon |
kategorik sütun · Değişkenler | ilk uygun sütun | herhangi bir sütun | Zorunlu (98); düzeyler ada göre sıralanır (93). |
Alel ayırıcısı · ayirici |
metin · Değişkenler | / |
boş olmayan metin | Metin genotipini iki alele böler (99; ayrıştırıcıya 82. satırda verilir). |
Eksik genotip kodları · eksik_kodlar |
metin · Değişkenler | boş | virgülle ayrılmış kodlar | Boşsa varsayılan liste (boş hücre, NA, 0, 00, 000, ?, -, ., -9) eksik sayılır; doluysa alandaki kodlar bu listenin yerine geçer (boş hücre ve NA her zaman eksik); baş ve son boşluk kırpılır, boş kodlar atılır (satır 69–70; Bölüm 1.5). |
Ağaç için uzaklık · yontem |
seçim · Model | Ds |
Ds, Da, Dch, Dch_hierfstat, Edwards, Reynolds, Rogers, Prevosti |
Uzaklık matrisi tablosu ve ağaçlar bu ölçüyle (151); çift tablosu her zaman dokuz sütunun hepsini içerir. |
Ağaç yöntemi · agac |
seçim · Model | ikisi |
ikisi, upgma, nj |
Kurulacak ağaç(lar) (160, 164). |
Bootstrap tekrar sayısı · B |
tam sayı · Seçenekler | 199 | 0–2000 | Dal destekleri; 0 ise yapılmaz (166–191). |
Köksüz ağaç algoritması · nj_turu |
seçim · Model | nj |
nj, bionj |
ape::nj ya da ape::bionj (161–164); agac = upgma iken etkisiz. |
Örnek ayar (ornek_param, satır 9): on lokus ve populasyon = pop; öteki alanlar varsayılandadır (D_S, iki ağaç, B=199, NJ).
Genotip yazımı. Genotipleri bütün genetik şablonlarının ortak ayrıştırıcısı okur; şablonda yalnız iki satırlık bağlama vardır (satır 69–70; kural Bölüm 1.5): sayısal sütunda 0/1/2 ("B alelinin sayısı"), metin sütunda alel1/alel2. Boş hücre, NA, na, 0, 00, 000, ?, -, . ve -9 eksik genotip sayılır; ayırıcılı yazımda iki alel de eksik kodu olmalıdır (0/0, -9/-9). Alellerinden yalnız biri eksik kodu olan genotip (0/143, 0/1) çalıştırmayı durdurur: 0 verideki gerçek bir alelin adıysa o alel başka bir adla yeniden kodlanır (74.8). Eksik genotip kodları alanı doluysa (virgülle ayrılmış, ör. .) alandaki kodlar bu listenin yerine eksik sayılır; boş hücre ve NA her zaman eksiktir ve yarı eksik durma kuralı yeni listeye göre işler: VCF tarzı 0/1 kodlu veride alana yalnız . yazılırsa 0 gerçek alel olur (satır 69–70). Bütün lokuslar okunduktan sonra eksik sayılan genotiplerin dökümü konsola yazılır (84); örnek veride "Genotip okuma: 10 lokusta 3510 genotipin 72 tanesi eksik sayıldı (boş hücre: 72; …)".
Denetimler. Genotip yazımına ilişkin denetimleri ortak ayrıştırıcı yapar (şablondaki çağrı 82. satırdadır); ötekiler şablonun kendi satırlarındadır.
| Koşul | İleti (özet) | Satır |
|---|---|---|
| Veri açık değil | "Önce Veri sekmesinde bir veri açın." | 72 |
| Lokus bütünüyle eksik | "lokusunda hiç genotip yok" | ortak ayrıştırıcı |
| Sayısal lokusta 0/1/2 dışında değer | "sayısal genotip yalnız 0/1/2 olabilir" | ortak ayrıştırıcı |
| Ayırıcı boş | "Alel ayırıcısı boş olamaz." | ortak ayrıştırıcı |
| Ayırıcı içermeyen genotip | "ayırıcı içermeyen genotip var … haploit veri çözümlenemez" | ortak ayrıştırıcı |
| İkiden çok alelli genotip | "yalnız diploit veri desteklenir" | ortak ayrıştırıcı |
| Alellerinden yalnız biri eksik kodu olan genotip | "… lokusunda … genotipte alellerden yalnız biri eksik kodu ('0'; ör. '0/143') …" | ortak ayrıştırıcı |
| Popülasyon sütunu lokus olarak da seçilmiş | "Popülasyon sütunu lokus olarak da seçilemez." | 77 |
| Popülasyon sütunu yok | "popülasyon sütunu gerekli" | 98 |
| Hiçbir bireyin popülasyonu belli değil | "Popülasyonu belli birey yok." | 81 |
| Tek popülasyon | "en az iki popülasyon gerekli" | 102 |
| Bir popülasyonun hiçbir lokusta genotipi yok | "Şu popülasyon(lar)da hiç genotip yok: …" | 120–121 |
nj_turu tanımsız |
"Geçersiz ağaç algoritması." | 162 |
Durdurmayan notlar: popülasyonu eksik bireyler çıkarılır (79–80); genotip okuma dökümü (84); tek biçimli lokuslar adlarıyla ve uzaklıklara etkileriyle bildirilir (106–108); seçilen ölçü bir çiftte tanımsız ya da sonsuzsa uyarı yazılır ve ağaç kurulmaz (153–154); tek lokusta "bootstrap yapılamaz" notu (191); iki popülasyonda "ağaç yerine tek uzaklık verildi" notu (201).
Eksik değer: bir bireyin bir lokustaki genotipi eksikse birey yalnız o lokusun frekans hesabından düşer. Bir popülasyonda bir lokusun hiç genotipi yoksa o lokus, o popülasyonu içeren çiftlerde atlanır; her çift yalnız iki popülasyonda da gözlenen lokuslardan hesaplanır (128–130).
74.3 Örnek veri
Dosya: _ornek/abies_cilicica.csv. Lübnan'daki 15 Toros göknarı (Abies cilicica) popülasyonundan 351 ağacın 10 çekirdek mikrosatellit lokusundaki genotipleri (Awad ve ark., 2014); Bölüm 71 ve 73'ün örnek verisidir.
| Değişken | Rol | Tür (veri sekmesi) | Özet |
|---|---|---|---|
birey |
kullanılmaz | metin | 351 ağaç. |
pop |
Popülasyon | kategorik (15 düzey) | Popülasyon büyüklükleri 11–30 (QARS 11, HNKT 12, HKYT 12 en küçükler). |
NFF3 … SFb5 |
Lokuslar | kategorik (metin genotip) | Alel sayıları 3–27 (toplam 109); hepsi çok biçimli. |
boylam, enlem |
kullanılmaz | coğrafi | Popülasyon koordinatları. |
Eksik genotip: SF1 1, SF50 3, SF78 1, SFb4 12, SFb5 55 birey. Her popülasyonun her lokusta en az 10 genotipi vardır; bütün çiftler on lokusun hepsinden hesaplanır. On beş popülasyon 15\cdot14/2=105 çift verir.
Popülasyon sırası: alfabetik
Şablon popülasyon düzeylerini ada göre sıralar (factor(pv, levels = sort(unique(pv))), satır 93); veri sekmesindeki ilk görülme sırası (KCHB, BTJF, …) kullanılmaz. Çift tablosunun ve uzaklık matrisinin sırası BTJF, CHIR, EHDN, GHAB, HKYT, HNKF, HNKT, JBMD, KCHB, KMHR, MKTF, NBSH, QARS, QEMN, QJRN'dir. Sıralama metin sıralamasıdır (1, 10, 11, …, 2). Sıra da verinin satır sırası da hiçbir uzaklığı ya da desteği değiştirmez (74.6.1).
Bu bölümde kullanılan çalıştırmalar: (1) örnek ayar; (2) aynı ayar, başka bir çalıştırma tohumu; (3) yontem = Dch, nj_turu = bionj; (4) aynı ayar, satırları karıştırılmış veri; (5) örnek veriye tek biçimli bir lokus eklenmiş; (6) sınır durumları için türetilmiş veriler (iki ve üç popülasyon, ortak aleli olmayan popülasyonlar, tek lokus, SNP kodlamaları).
74.4 Yöntem: formüller ve hesap adımları
Hesap sırası: (1) genotipler ayrıştırılır; (2) her lokus için alel × popülasyon frekans matrisi kurulur; (3) her popülasyon çifti için ortak gözlenen lokuslar üzerinden dokuz uzaklık hesaplanır; (4) seçilen ölçünün matrisinden UPGMA ve/veya NJ ağacı kurulur; (5) lokuslar B kez yeniden örneklenir, her tekrarda matris ve ağaçlar yeniden kurulur, özgün ağacın her dalının kaç tekrarda görüldüğü sayılır; (6) tablolar ve ağaç şekilleri yazılır.
Aşağıdaki formüllerde x_{\ell u} ve y_{\ell u}, \ell. lokusta u. alelin iki popülasyondaki frekanslarıdır; r çiftin ortak lokus sayısıdır. Frekanslar hücredeki alel kopyalarının sayımından gelir (satır 111–117); örneklem büyüklüğü düzeltmesi yapılmaz.
74.4.1 Nei'nin standart uzaklığı D_S
- J'ler önce lokuslar üzerinden ortalanır, logaritma bir kez ortalamaların oranına uygulanır (Nei, 1972; Takezaki ve Nei, 1996).
- J_{XY}=0 (iki popülasyonun hiçbir lokusta ortak aleli yok) iken D_S sonsuzdur.
Neden logaritma?
Sonsuz alel modelinde, ayrılmış iki popülasyon arasındaki özdeşlik zamanla üstel azalır: I=J_{XY}/\sqrt{J_XJ_Y}\approx e^{-2\alpha t} (\alpha lokus başına mutasyon hızı). Eksi logaritma bu azalmayı doğrusallaştırır; D_S ayrılma zamanıyla orantılı olur. Ölçü, farklılaşmanın mutasyonla biriktiği uzun zaman ölçekleri için tasarlanmıştır; sürüklenmenin baskın olduğu kısa ölçeklerde Reynolds uzaklığı daha uygundur (74.9 S1).
74.4.2 D_A, kiriş uzaklığı ve Edwards uzaklığı
Üçü de aynı büyüklüğe, frekansların kareköklerinin iç çarpımına dayanır: c_\ell=\sum_u\sqrt{x_{\ell u}\,y_{\ell u}}.
- c_\ell: \ell. lokusta iki popülasyonun, birim küre üzerindeki (\sqrt{x_1},\sqrt{x_2},\dots) ve (\sqrt{y_1},\dots) noktaları arasındaki açının kosinüsü; frekanslar aynıysa 1, ortak alel yoksa 0.
- D_A (Nei, Tajima ve Tateno, 1983): 0 ile 1 arasında.
- D_{ch} (Cavalli-Sforza ve Edwards, 1967; Takezaki ve Nei, 1996, eş. 6): iki nokta arasındaki kirişin uzunluğu, lokus başına hesaplanıp ortalanır; en büyük değeri 2\sqrt2/\pi\approx0{,}900.
- D_E: Edwards (1971) uzaklığı; D_A'nın kareköküdür. adegenet ve poppr paketlerinin "Edwards" uzaklığıyla aynı tanımdır.
Neden karekök dönüşümü?
Alel frekansının örnekleme varyansı frekansa bağlıdır (p(1-p)/2n); karekök (açı) dönüşümü bu varyansı frekanstan yaklaşık bağımsız kılar. Böylece nadir ve yaygın alellerdeki farklar aynı ölçekte toplanır ve uzaklık, saf sürüklenme altında geçen zamanla yaklaşık doğrusal artar. Takezaki ve Nei'nin (1996) benzetimlerinde mikrosatellitlerle doğru ağaç topolojisini en sık D_A ve D_{ch} bulmuştur.
Kiriş uzaklığının iki biçimi
Dch sütunu yayımlanmış tanımdır: her lokusta karekök alınır, sonra ortalanır (satır 135). Dch_hierfstat sütunu lokus başına karekök almaz: \frac{2}{\pi r}\sum_\ell 2(1-c_\ell) (136); bu, cebirsel olarak \frac4\pi D_A'dır ve hierfstat paketinin genet.dist(method = "Dch") çıktısıyla aynı sayıyı verir. Yalnız o paketle üretilmiş sonuçlarla karşılaştırma içindir; yayında kiriş uzaklığı olarak Dch raporlanır. Örnek veride BTJF–CHIR için iki değer 0,2399 ve 0,1093'tür.
74.4.3 Reynolds eş ata katsayısı
- Pay: frekans farklarının karelerinin bütün lokus ve aleller üzerinden toplamı; payda: iki popülasyondan birer alel çekildiğinde farklı olma olasılığının toplamının iki katı.
- \theta: iki popülasyonun ortak atadan beri sürüklenmeyle biriktirdiği eş atalık; iki popülasyonluk F_{ST}'nin örneklem düzeltmesi yapılmamış kestirimidir (Reynolds, Weir ve Cockerham, 1983).
- D_R: \theta'nın zamanla doğrusallaşan dönüşümü; saf sürüklenmede D_R\approx t/(2N).
Koddaki tercih
Oran lokuslar üzerinden toplamların oranıdır (satır 134), lokus oranlarının ortalaması değil; çeşitliliği yüksek lokuslar daha çok ağırlık taşır. Tabloda hem Reynolds_theta hem Reynolds (=-\ln(1-\theta)) verilir; ağaç için yalnız ikincisi seçilebilir. adegenet ve poppr paketlerinin "Reynolds" uzaklığı \sqrt\theta'dır; karşılaştırırken karesi alınır. Tek biçimli bir lokus pay ve paydaya 0 ekler; \theta'yı değiştirmeyen tek ölçü budur.
74.4.4 Rogers ve Prevosti uzaklıkları
- D_{Ro} (Rogers, 1972): lokus başına frekans vektörleri arasındaki Öklit uzaklığının 1/\sqrt2 ile ölçeklenmiş biçimi; lokuslar üzerinden ortalanır.
- C_p (Prevosti, Ocaña ve Alonso, 1975): lokus başına mutlak frekans farklarının yarı toplamı; iki popülasyonun "örtüşmeyen" frekans payıdır.
- İkisi de 0 ile 1 arasındadır ve bir evrim modeline dayanmaz; geometrik ölçülerdir.
74.4.5 Lokus ortalaması ve tek biçimli lokuslar
\theta dışındaki bütün ölçüler lokus ortalamasıdır ve ortalamaya seçilen her lokus girer. Bütün bireylerde aynı olan (tek biçimli) bir lokusta iki popülasyonun frekansları aynıdır: J'ler 1, c_\ell=1, farklar 0'dır. Böyle bir lokus popülasyonları ayırt etmez, ama "bu lokusta fark yok" bilgisiyle ortalamaya girer ve paydayı bir artırır; D_A, D_{ch}, Rogers ve Prevosti r/(r+1) oranında, D_S doğrusal olmayan biçimde küçülür. Örnek veriye sabit bir lokus eklendiğinde (çalıştırma 5) BTJF–CHIR D_S'si 0,0945'ten 0,0746'ya, C_p 0,2404'ten 0,2185'e (=0{,}2404\cdot10/11) iner; \theta ve D_R değişmez (0,0551 ve 0,0567).
Neden tek biçimli lokuslar ortalamada kalıyor?
Nei'nin (1972) tanımında J'ler, tek biçimli olanlar dahil, incelenen bütün lokuslar üzerinden ortalanır: uzaklık genomdan rastgele seçilmiş bir lokustaki beklenen farktır ve farksız lokuslar bu beklentinin parçasıdır. hierfstat::genet.dist ve adegenet::dist.genpop da aynı veride aynı küçülmüş değerleri verir. Şablon bu lokusları hesaptan çıkarmaz, adlarıyla bildirir (satır 106–108): "Uyarı: tek biçimli (monomorfik) lokus var: MONO. Bu lokuslar tanım gereği lokus ortalamalarına girer ve Reynolds dışındaki bütün uzaklıkları küçültür (Nei 1972); uzaklıkları yalnız polimorfik lokuslardan istiyorsanız bu lokusları seçimden çıkarın." Uygulamada önemli olan tutarlılıktır: karşılaştırılacak çalışmalarla aynı kural izlenir ve lokus kümesi raporda belirtilir.
74.4.6 UPGMA
UPGMA (ağırlıksız çift grup yöntemi, aritmetik ortalamayla), her adımda en yakın iki kümeyi birleştirir; yeni kümenin başka bir kümeye uzaklığı, üyeleri arasındaki bütün ikili uzaklıkların ortalamasıdır:
- |A|: kümedeki popülasyon sayısı; d(\cdot,\cdot): kümeler arası ortalama uzaklık.
- Birleşme yüksekliği birleşen iki küme arasındaki uzaklıktır; ağaçta düğüm bu yüksekliğin yarısına konur, yani bir uçtan düğüme dal uzunluğu yükseklik/2'dir.
Neden iki ayrı ağaç yöntemi?
UPGMA bütün soyların aynı hızla farklılaştığını (moleküler saat) varsayar; sonuç köklü ve ultrametriktir (bütün uçlar kökten eşit uzaklıkta). Popülasyonlardan biri darboğaz geçirmiş ve hızla sürüklenmişse UPGMA onu yanlış yere bağlayabilir. Komşu birleştirme bu varsayımı yapmaz; dal uzunlukları soydan soya değişebilir, ama ağaç köksüzdür. İki ağacın uyuştuğu gruplar yönteme dayanıklıdır; ayrıştığı yerler hız farklarına ya da zayıf sinyale işaret eder.
Koddaki tercih
stats::hclust(as.dist(M), method = "average") (satır 156), sonra ape::as.phylo (160). Birleşme yükseklikleri ayrı bir tabloda verilir (157–158); ağaç yöntemi olarak yalnız NJ seçilse de bu tablo yazılır. Şekilde ölçek çubuğu dal uzunluğu (yükseklik/2) birimindedir.
74.4.7 Komşu birleştirme ve BIONJ
Komşu birleştirme (Saitou ve Nei, 1987), her adımda toplam ağaç uzunluğunu en çok kısaltan çifti birleştirir. m etkin düğüm için ölçüt ve dal uzunlukları:
- Q_{ij} en küçük olan çift birleştirilir; R_i: i. düğümün öteki bütün düğümlere uzaklıklarının toplamı.
- \ell_i: i. düğümden yeni iç düğüme dal uzunluğu (\ell_j=d_{ij}-\ell_i); d_{(ij)k}: yeni düğümün kalan düğümlere uzaklığı.
- Üç düğüm kaldığında ağaç tamamlanır; sonuç köksüzdür.
BIONJ (Gascuel, 1997) aynı çifti seçer, ama yeni düğümün uzaklıklarını d_{ik} ve d_{jk}'nin eşit ağırlıklı ortalaması yerine, uzaklıkların varyansını en küçükleyen ağırlıklarla günceller; uzun uzaklıkların daha gürültülü olduğu durumda daha kararlıdır.
Koddaki tercih
ape::nj ya da ape::bionj (satır 163–164). NJ dal uzunlukları negatif çıkabilir; şablon bunları değiştirmez. Köksüz ağaç ışınsal biçimde çizilir (type = "unrooted", 188); çizimde bir kök seçilmez ve dış grupla köklendirme seçeneği yoktur.
74.4.8 Lokuslar üzerinden bootstrap
L lokus yerine koyarak L kez çekilir; çekilen lokus frekans matrisleriyle uzaklık matrisi ve ağaç yeniden kurulur. B tekrar sonunda özgün ağacın her iç dalı için destek:
- UPGMA'da "dal", bir düğümün altındaki popülasyon kümesidir (kök belli olduğundan küme tek anlamlıdır).
- NJ'de "dal", popülasyonları ikiye bölen bir bölünmedir (ör. {BTJF, KCHB} | öteki 13 popülasyon); hangi tarafın yazıldığı önemsizdir.
- B_{\text{geçerli}}: seçilen ölçünün bütün çiftlerde tanımlı ve sonlu olduğu tekrar sayısı; öteki tekrarlar atlanır.
Neden lokuslar yeniden örnekleniyor?
Felsenstein'ın (1985) dizi hizalamalarındaki sütun bootstrap'ının popülasyon verisindeki karşılığıdır: her lokus, popülasyonların ortak geçmişinin bağımsız bir gerçekleşmesi sayılır ve ağacın belirsizliğinin kaynağı hangi lokusların örneklendiğidir. Yeniden örneklenen birim sayısı lokus sayısıdır; on lokusla destekler kabadır ve tekrar sayısını artırmak yalnız benzetim gürültüsünü azaltır, lokus azlığını gidermez.
Koddaki tercih
Çekiliş sample(seq_along(frek), replace = TRUE) iledir (satır 172); frekans matrisleri bir kez hesaplanır, bireyler yeniden örneklenmez. Destekler ape::prop.clades(tr, boot_ag, rooted = …) ile sayılır (181): UPGMA için köklü (kümeler), NJ için köksüz (bölünmeler). Destek tablosunda her ağacın ilk satırı bütün popülasyonları içeren düğümdür ve desteği her zaman %100'dür; bilgi taşımaz. NJ satırlarındaki ust_grup, bölünmenin ape'in iç düğüm numaralamasına göre bir tarafıdır. Bootstrap ağaçlarının hiçbirinde görülmeyen bir dalın desteği 0'dır (182): tabloda ve şekilde 0 yazar. Böyle dallar az tekrarlı çalıştırmalarda görülür (örnek veride B=5, tohum 2026 ile UPGMA'da iki, NJ'de bir düğüm); B=199 ile örnek veride en küçük destek %10,6'dır. Şekillerde düğüm etiketleri tam sayıya yuvarlanmış yüzdelerdir (183).
Tohum. Destekler çalıştırmanın tohumuna (seed) bağlıdır. Şablon formunda tohum alanı yoktur; tohum Kod panelindeki Tohum alanından verilir (Bölüm 1.3). Alan boşsa MerQuR+ her çalıştırmaya yeni bir tohum atar; kullanılan tohumu künyeye yazar ve betik adımına kaydeder; betik yeniden oynatıldığında aynı tohum kullanılır ve aynı destekler çıkar (Bölüm 57). Bu bölümdeki sayılar, yürütücüye sabit tohum (2026) verilerek üretilmiştir. Uzaklıklar ve ağaçların kendisi rastgelelik içermez.
74.5 Kod adım adım
| Satırlar | Ne yapar | Neden / dikkat |
|---|---|---|
| 1–64 | Üstbilgi: kimlik, açıklama, örnek veri ve ayar, yedi parametre. | Form buradan kurulur (Bölüm 1.2). |
| 65–70 | .m() ileti seçici; ortak genotip ayrıştırıcısına bağlama (.gn_eksik, .gn_genotip). |
Okuma kuralı Bölüm 1.5'tedir. |
| 72–94 | .gn_hazirla: popülasyonu eksik bireyleri atar, lokusları ayrıştırır, okuma dökümünü yazar, alel adlarını sıralı tam sayı kodlarına çevirir. |
Döküm bütün lokuslar okunduktan sonra bir kez yazılır (84). Popülasyon düzeyleri sort(unique()) ile sıralanır (93). |
| 96–108 | Parametreler; tek popülasyon denetimi; tek biçimli lokus uyarısı. | Lokuslar hesaptan çıkarılmaz (74.4.5). |
| 110–121 | Lokus başına alel × popülasyon frekans matrisleri. | Lokusu gözlenmeyen popülasyonun sütunu NA (115). Hiç genotipi olmayan popülasyon hata verir (121). |
| 123–143 | uzakliklar(fl): her çift için ortak lokuslardan dokuz ölçü. |
Aynı fonksiyon bootstrap tekrarlarında yeniden çağrılır. Ortak lokus yoksa çift NA (129). |
| 144–152 | Çift tablosu (dokuz sütun) ve seçilen ölçünün kare matrisi. | Çift sırası matrisin üst üçgeninin sütun sırasıdır: 1–2, 1–3, 2–3, … (145). |
| 153–164 | Tanımsız/sonsuz denetimi; UPGMA yükseklikleri; ağaç(lar). | En az üç popülasyon gerekir (155); iki popülasyonda yalnız not (201). |
| 165–191 | Bootstrap: yeniden örnekleme, geçerli tekrar sayımı, prop.clades, destek tablosu. |
Koşul B > 0 ve en az iki lokus (166). Hiçbir tekrarda görülmeyen dalın desteği 0 (182). |
| 192–200 | Ağaç şekilleri: UPGMA dikdörtgen, NJ ışınsal; düğüm etiketleri; ölçek çubuğu. | Bootstrap yapılmadıysa düğüm etiketi yazılmaz (196). |
Konsola tek satırlık özet yazılır (148–149): birey, lokus ve popülasyon sayısı ile ağaç için seçilen ölçü. Birey sayısı, popülasyonu belli olan bütün bireylerdir. Eksik sayılan genotip varsa özetten önce okuma dökümü satırı yer alır (84).
74.6 Elle hesap: örnek veride bağımsız yeniden hesap
Ara değerler dogrulama/genetik_uzaklik/elle_hesap.py ile, şablon kodu ve hiçbir genetik ya da filogeni paketi kullanılmadan hesaplanmıştır: uzaklıklar tanım formülleriyle, UPGMA ve komşu birleştirme 74.4.6–74.4.7'deki adımların doğrudan uygulamasıyla. R tarafında (r_dogrulama.R) uzaklıklar adegenet::dist.genpop ve hierfstat::genet.dist ile, ağaçlar phangorn::upgma ve phangorn::NJ ile kurulmuş, destekler prop.clades yerine doğrudan küme ve bölünme sayımıyla bulunmuştur.
Adım 1 — NFF3 lokusunda BTJF ve CHIR frekansları. Dört alel (112, 116, 128, 150); BTJF 30, CHIR 28 ağaç:
| Alel | x (BTJF) | y (CHIR) | xy | \sqrt{xy} | (x-y)^2 | \lvert x-y\rvert |
|---|---|---|---|---|---|---|
| 105 | 0,833333 | 0,821429 | 0,684524 | 0,827359 | 0,000142 | 0,011905 |
| 109 | 0,016667 | 0,000000 | 0,000000 | 0,000000 | 0,000278 | 0,016667 |
| 121 | 0,016667 | 0,071429 | 0,001190 | 0,034503 | 0,002999 | 0,054762 |
| 143 | 0,133333 | 0,107143 | 0,014286 | 0,119523 | 0,000686 | 0,026190 |
| Toplam | 0,700000 | 0,981386 | 0,004104 | 0,109524 |
Bu lokusta \sum x^2=0{,}712778, \sum y^2=0{,}691327; kiriş katkısı \sqrt{2(1-0{,}981386)}=0{,}192946; Rogers katkısı \sqrt{0{,}004104/2}=0{,}045300; Prevosti katkısı 0{,}109524/2=0{,}054762.
Adım 2 — On lokusun ortalamaları ve D_S. J_X=0{,}403442, J_Y=0{,}379783, J_{XY}=0{,}356144:
Adım 3 — Karekök ailesi. \frac1r\sum_\ell c_\ell=0{,}914193:
Lokus başına kirişlerin ortalamasıyla D_{ch}=0{,}239857.
Adım 4 — Öteki ölçüler. \theta=0{,}055087, D_R=-\ln(1-0{,}055087)=0{,}056662; Rogers 0{,}167999; Prevosti 0{,}240368.
Adım 5 — Bütün çiftler. 105 çiftte D_S 0,030114 (CHIR–JBMD) ile 0,269078 (KMHR–QARS) arasındadır. Ölçüler aynı çiftleri aynı sıraya dizmez: D_S ile Rogers ve Reynolds arasındaki korelasyon 0,97, D_S ile D_A arasındaki 0,81'dir.
Adım 6 — UPGMA'nın ilk adımları. En küçük uzaklık CHIR–JBMD'dir (0,030114); ikinci birleşme GHAB–HNKF (0,039510). Üçüncü adımda QEMN bu ikiliye katılır; yükseklik iki uzaklığın ortalamasıdır:
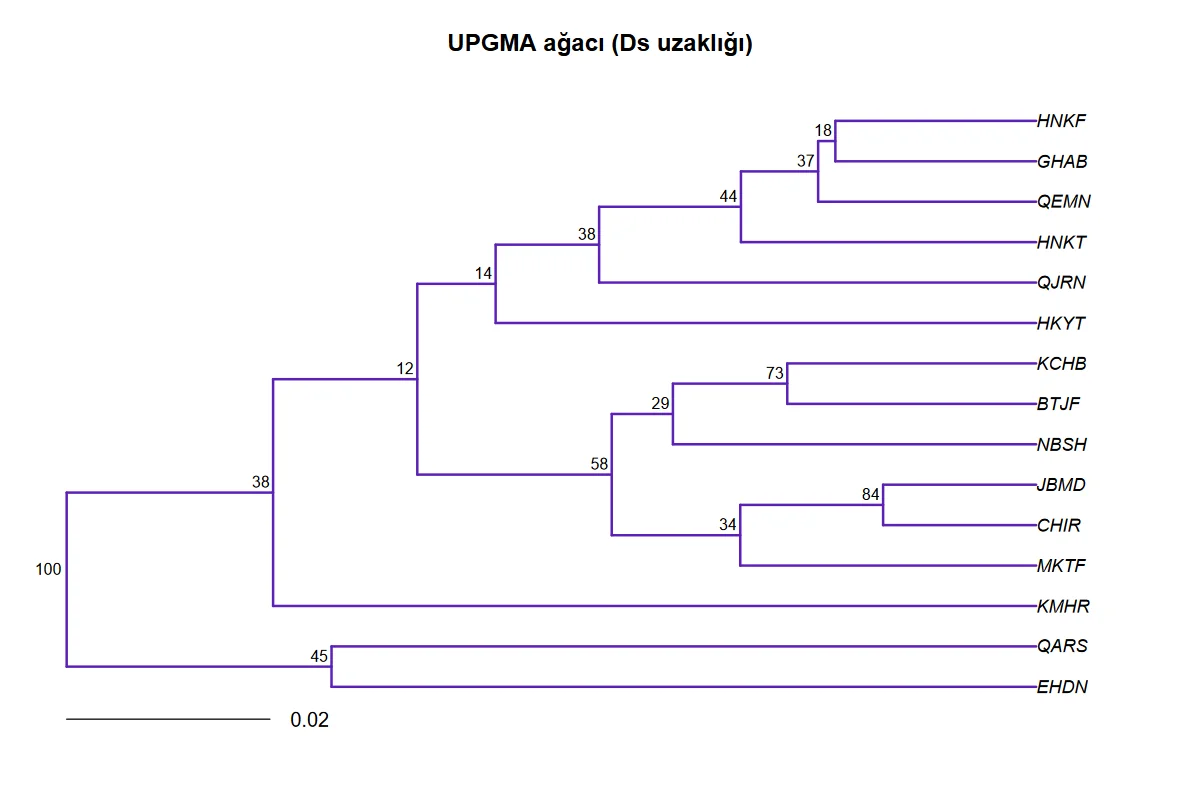
Dördüncü birleşme BTJF–KCHB'dir (0,048976); on dördüncü ve son birleşme 0,190788 yüksekliğindedir ve {EHDN, QARS} ikilisini öteki on üç popülasyona bağlar.
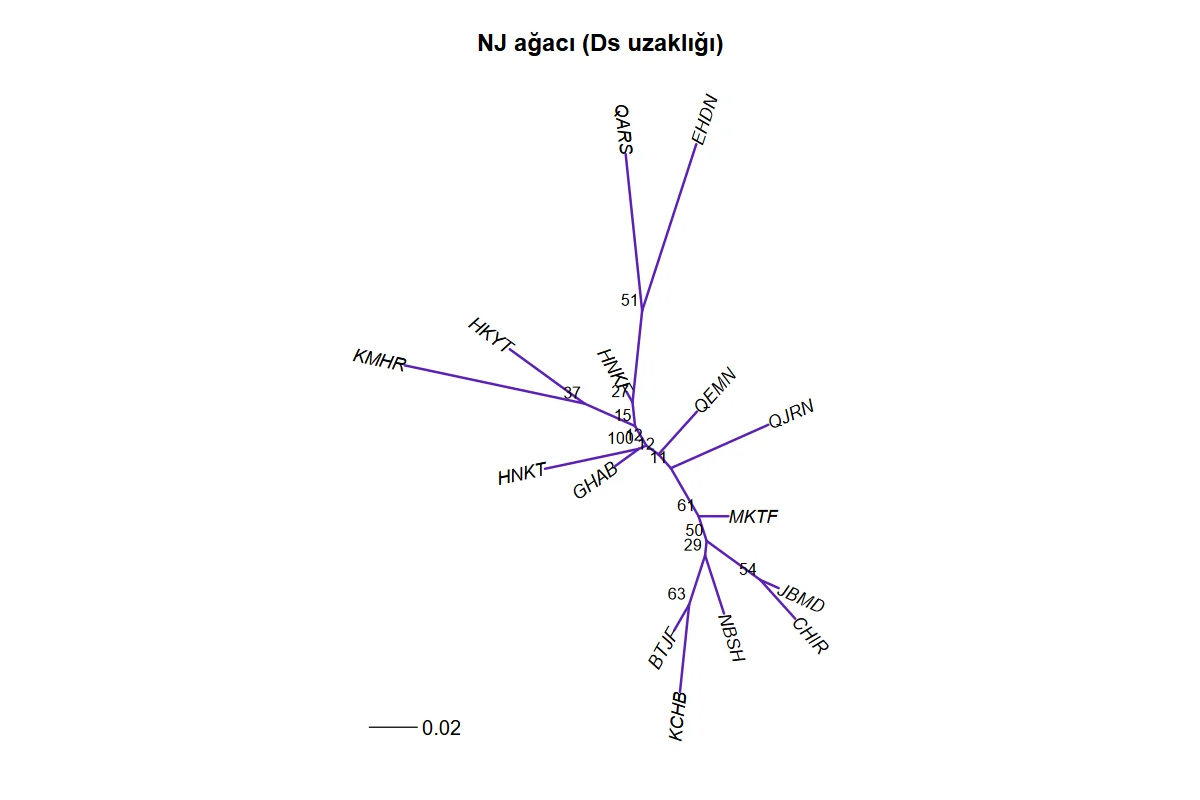
Adım 7 — NJ ağacı. Komşu birleştirme aynı matristen toplam dal uzunluğu 0,683756 olan köksüz bir ağaç kurar. {CHIR, JBMD}, {BTJF, KCHB} ve {EHDN, QARS} ikilileri iki ağaçta da vardır; NJ'de HNKF, UPGMA'daki {GHAB, HNKF} yerine {EHDN, QARS} ikilisinin yanına düşer.
Adım 8 — Bootstrap. B=199, tohum 2026; bütün tekrarlar geçerlidir. UPGMA'da {CHIR, JBMD} 167 tekrarda (%83,92), {BTJF, KCHB} 145 tekrarda (%72,86), {EHDN, QARS} 89 tekrarda (%44,72) görülür. NJ'de aynı ikililerin desteği %53,77, %63,32 ve %50,75'tir. Tohum 7 ile UPGMA destekleri %86,93 ve %70,35 olur.
74.6.1 Doğrulama: MerQuR+, Python ve R
MerQuR+ sütunu şablonun tablolarından tam hassasiyetle okunmuştur (çalıştırmalar 1, 2, 3 ve 5). Bootstrap satırlarında Python ve R, şablonla aynı tohumu ve aynı çekiliş sırasını kullanır; Python tarafında R'nin rastgele sayı üreteci ve sample algoritması yeniden kurulmuştur.
| Büyüklük | MerQuR+ | Python (bağımsız) | R (bağımsız) | En büyük fark | |
|---|---|---|---|---|---|
| BTJF–CHIR: D_S | 0,09447972 | 0,09447972 | 0,09447972 | 2,1e−16 | ✓ |
| BTJF–CHIR: D_A | 0,08580694 | 0,08580694 | 0,08580694 | 1,4e−17 | ✓ |
| BTJF–CHIR: D_{ch} | 0,23985701 | 0,23985701 | 0,23985701 | 1,4e−16 | ✓ |
| BTJF–CHIR: D_{ch} (kareköksüz) | 0,10925279 | 0,10925279 | 0,10925279 | 1,1e−16 | ✓ |
| BTJF–CHIR: Edwards | 0,29292821 | 0,29292821 | 0,29292821 | 5,6e−17 | ✓ |
| BTJF–CHIR: Reynolds \theta | 0,05508681 | 0,05508681 | 0,05508681 | 1,6e−16 | ✓ |
| BTJF–CHIR: Reynolds D | 0,05666222 | 0,05666222 | 0,05666222 | 6,9e−18 | ✓ |
| BTJF–CHIR: Rogers | 0,16799946 | 0,16799946 | 0,16799946 | 1,1e−16 | ✓ |
| BTJF–CHIR: Prevosti C_p | 0,24036797 | 0,24036797 | 0,24036797 | 3,3e−16 | ✓ |
| EHDN–KCHB: D_S | 0,25630101 | 0,25630101 | 0,25630101 | 3,9e−16 | ✓ |
| EHDN–KCHB: D_A | 0,13460112 | 0,13460112 | 0,13460112 | 3,9e−16 | ✓ |
| EHDN–KCHB: D_{ch} | 0,31645101 | 0,31645101 | 0,31645101 | 5,6e−17 | ✓ |
| EHDN–KCHB: D_{ch} (kareköksüz) | 0,17137947 | 0,17137947 | 0,17137947 | 2,2e−16 | ✓ |
| EHDN–KCHB: Edwards | 0,36688026 | 0,36688026 | 0,36688026 | 0 | ✓ |
| EHDN–KCHB: Reynolds \theta | 0,15534138 | 0,15534138 | 0,15534138 | 1,9e−16 | ✓ |
| EHDN–KCHB: Reynolds D | 0,16882273 | 0,16882273 | 0,16882273 | 8,3e−17 | ✓ |
| EHDN–KCHB: Rogers | 0,27249682 | 0,27249682 | 0,27249682 | 2,8e−16 | ✓ |
| EHDN–KCHB: Prevosti C_p | 0,35574244 | 0,35574244 | 0,35574244 | 5,6e−17 | ✓ |
| GHAB–HNKF: D_S | 0,03951 | 0,03951 | 0,03951 | 3,0e−16 | ✓ |
| GHAB–HNKF: D_A | 0,06652211 | 0,06652211 | 0,06652211 | 9,7e−17 | ✓ |
| GHAB–HNKF: D_{ch} | 0,21482175 | 0,21482175 | 0,21482175 | 1,9e−16 | ✓ |
| GHAB–HNKF: D_{ch} (kareköksüz) | 0,08469858 | 0,08469858 | 0,08469858 | 1,4e−17 | ✓ |
| GHAB–HNKF: Edwards | 0,2579188 | 0,2579188 | 0,2579188 | 2,2e−16 | ✓ |
| GHAB–HNKF: Reynolds \theta | 0,02442284 | 0,02442284 | 0,02442284 | 6,6e−17 | ✓ |
| GHAB–HNKF: Reynolds D | 0,02472603 | 0,02472603 | 0,02472603 | 6,9e−18 | ✓ |
| GHAB–HNKF: Rogers | 0,11250296 | 0,11250296 | 0,11250296 | 4,4e−16 | ✓ |
| GHAB–HNKF: Prevosti C_p | 0,16966488 | 0,16966488 | 0,16966488 | 1,0e−15 | ✓ |
| 105 çiftin toplamı: D_S | 13,55096999 | 13,55096999 | 13,55096999 | 1,3e−16 | ✓ |
| 105 çiftin toplamı: D_A | 11,39487349 | 11,39487349 | 11,39487349 | 3,6e−15 | ✓ |
| 105 çiftin toplamı: D_{ch} | 27,97547462 | 27,97547462 | 27,97547462 | 3,8e−16 | ✓ |
| 105 çiftin toplamı: D_{ch} (kareköksüz) | 14,50840354 | 14,50840354 | 14,50840354 | 1,7e−15 | ✓ |
| 105 çiftin toplamı: Edwards | 34,24958308 | 34,24958308 | 34,24958308 | 8,3e−16 | ✓ |
| 105 çiftin toplamı: Reynolds \theta | 8,57715832 | 8,57715832 | 8,57715832 | 2,1e−16 | ✓ |
| 105 çiftin toplamı: Reynolds D | 9,02947775 | 9,02947775 | 9,02947775 | 5,9e−16 | ✓ |
| 105 çiftin toplamı: Rogers | 21,01983156 | 21,01983156 | 21,01983156 | 3,4e−16 | ✓ |
| 105 çiftin toplamı: Prevosti C_p | 28,73673933 | 28,73673933 | 28,73673933 | 1,2e−15 | ✓ |
| Ds matrisi: KMHR–QARS hücresi | 0,26907764 | 0,26907764 | 0,26907764 | 1,7e−16 | ✓ |
| UPGMA birleşme yüksekliği, adım 1 | 0,03011391 | 0,03011391 | 0,03011391 | 8,5e−13 | ✓ |
| UPGMA birleşme yüksekliği, adım 7 | 0,07147981 | 0,07147981 | 0,07147981 | 6,5e−13 | ✓ |
| UPGMA birleşme yüksekliği, adım 14 | 0,19078753 | 0,19078753 | 0,19078753 | 5,5e−13 | ✓ |
| UPGMA desteği (%): BTJF + KCHB | 72,86432161 | 72,86432161 | 72,86432161 | 0 | ✓ |
| UPGMA desteği (%): CHIR + JBMD | 83,91959799 | 83,91959799 | 83,91959799 | 6,8e−16 | ✓ |
| UPGMA desteği (%): EHDN + QARS | 44,72361809 | 44,72361809 | 44,72361809 | 7,9e−16 | ✓ |
| UPGMA desteği (%): BTJF + CHIR + JBMD + KCHB + MKTF + NBSH | 57,78894472 | 57,78894472 | 57,78894472 | 2,5e−16 | ✓ |
| UPGMA desteği (%): GHAB + HNKF | 18,09045226 | 18,09045226 | 18,09045226 | 1,8e−15 | ✓ |
| NJ desteği (%): BTJF + KCHB | 63,31658291 | 63,31658291 | 63,31658291 | 5,6e−16 | ✓ |
| NJ desteği (%): CHIR + JBMD | 53,76884422 | 53,76884422 | 53,76884422 | 4,0e−16 | ✓ |
| NJ desteği (%): EHDN + QARS | 50,75376884 | 50,75376884 | 50,75376884 | 1,4e−16 | ✓ |
| NJ desteği (%): BTJF + CHIR + JBMD + KCHB + MKTF + NBSH | 60,8040201 | 60,8040201 | 60,8040201 | 2,3e−16 | ✓ |
| NJ desteği (%): HKYT + KMHR | 36,68341709 | 36,68341709 | 36,68341709 | 9,7e−16 | ✓ |
| UPGMA desteği (%), başka tohum (7): BTJF + KCHB | 70,35175879 | 70,35175879 | 70,35175879 | 8,1e−16 | ✓ |
| UPGMA desteği (%), başka tohum (7): CHIR + JBMD | 86,93467337 | 86,93467337 | 86,93467337 | 3,3e−16 | ✓ |
| NJ desteği (%), başka tohum (7): CHIR + JBMD | 54,77386935 | 54,77386935 | 54,77386935 | 5,2e−16 | ✓ |
| D_{ch} ile UPGMA yüksekliği, adım 1 | 0,14967535 | 0,14967535 | 0,14967535 | 9,3e−13 | ✓ |
| D_{ch} ile UPGMA desteği (%): BTJF + KCHB | 45,22613065 | 45,22613065 | 45,22613065 | 6,3e−16 | ✓ |
| D_{ch} ile UPGMA desteği (%): CHIR + JBMD | 98,99497487 | 98,99497487 | 98,99497487 | 4,3e−16 | ✓ |
| Tek biçimli lokus eklenince BTJF–CHIR D_S | 0,07459147 | 0,07459147 | 0,07459147 | 1,9e−16 | ✓ |
| Tek biçimli lokus eklenince BTJF–CHIR C_p | 0,21851633 | 0,21851633 | 0,21851633 | 2,5e−16 | ✓ |
Ölçütü karşılayan: 58/58. Python: tanım formülleri (alel alel), kendi UPGMA ve komşu birleştirme uygulaması; bootstrap, R'nin rastgele sayı akışı yeniden kurularak. R: adegenet::dist.genpop (D_S, Edwards, Reynolds, Rogers, Prevosti; Reynolds \theta için paketin değerinin karesi), hierfstat::genet.dist (D_A, kareköksüz kiriş), açık formül (D_{ch}), phangorn::upgma ve phangorn::NJ; destekler phangorn::Descendants ile sayılmıştır.
Satırları karıştırılmış veriyle (çalıştırma 4) bütün uzaklıklar ve aynı tohumla bütün destekler örnek dosyanınkiyle birebir aynıdır: sonuç verinin satır sırasına bağlı değildir.
74.7 Çıktıyı okuma
Örnek ayarın konsol metni iki satırdır: genotip okuma dökümü ve özet.
Genotip okuma: 10 lokusta 3510 genotipin 72 tanesi eksik sayıldı (boş hücre: 72; eksik kodu: 0; alellerinden yalnız biri eksik kodu: 0; başka neden: 0).
Genetik uzaklıklar: 351 birey, 10 lokus, 15 popülasyon; ağaç uzaklığı: Ds
Tablolar (seçilmiş satırlar, dört ondalığa kısaltılmış; tablolarda tam hassasiyet saklanır):
Popülasyon çiftleri için genetik uzaklıklar (Reynolds_theta: eş ata katsayısı θ; Reynolds = −ln(1 − θ))
 pop1 pop2     Ds     Da    Dch Dch_hierfstat Edwards Reynolds_theta Reynolds Rogers Prevosti
 BTJF CHIR 0.0945 0.0858 0.2399        0.1093  0.2929         0.0551   0.0567 0.1680   0.2404
 BTJF EHDN 0.2233 0.1402 0.3132        0.1785  0.3745         0.1420   0.1532 0.2741   0.3530
 CHIR EHDN 0.2296 0.1103 0.2852        0.1405  0.3322         0.1407   0.1517 0.2625   0.3209
 …

Uzaklık matrisi (Ds)
 populasyon   BTJF   CHIR   EHDN   GHAB   HKYT   HNKF …
       BTJF 0.0000 0.0945 0.2233 0.0954 0.1671 0.1095 …
       CHIR 0.0945 0.0000 0.2296 0.1388 0.1387 0.1519 …
 …

UPGMA birleşme yükseklikleri (ortalama bağlantı; dal uzunluğu = yükseklik/2)
 adim yukseklik
    1    0.0301
    2    0.0395
    3    0.0429
 …
   14    0.1908

Bootstrap dal destekleri (lokuslar üzerinden, geçerli tekrar = 199)
  agac dugum ust_grup                            destek_yuzde
 UPGMA    16 BTJF, CHIR, EHDN, … (15 popülasyon)     100.0000
 UPGMA    17 EHDN, QARS                               44.7236
 UPGMA    20 BTJF, CHIR, JBMD, KCHB, MKTF, NBSH       57.7889
 UPGMA    26 BTJF, KCHB                               72.8643
 UPGMA    27 CHIR, JBMD                               83.9196
 …
    NJ    26 BTJF, KCHB                               63.3166
    NJ    27 CHIR, JBMD                               53.7688
    NJ    28 EHDN, QARS                               50.7538
| Öğe | Ne yazar | Nasıl yorumlanır |
|---|---|---|
| Genotip okuma satırı | Kaç lokusta kaç genotipin eksik sayıldığı ve nedeni | Sayı, veride beklenen eksik genotip sayısıyla karşılaştırılır (örnekte 72 boş hücre). |
| Çift tablosu | 105 çift için dokuz ölçü | Ölçüler farklı ölçeklerdedir; sütunlar birbirinin yerine kullanılmaz. Aynı çiftin ölçüler arasındaki sırası değişebilir. |
Reynolds_theta |
İki popülasyonluk eş ata katsayısı | İkili F_{ST}'ye yakın bir büyüklük; f_istatistikleri şablonunun Weir–Cockerham değerinden örneklem düzeltmesi bakımından ayrılır (BTJF–CHIR: 0,055 ve 0,038). |
| Uzaklık matrisi | Seçilen ölçünün simetrik matrisi | Ağaçların girdisi; başka yazılıma aktarılacak matris budur. |
| UPGMA yükseklikleri | 14 birleşmenin yükseklikleri (artan) | Ardışık yükseklikler arasındaki büyük sıçrama, belirgin bir grup ayrımını gösterir. Örnekte son sıçrama 0,150'den 0,191'e. |
| Destek tablosu | Her ağacın her iç düğümü için küme ve bootstrap yüzdesi | İlk satır (bütün popülasyonlar, %100) yorumlanmaz. %70'in üstü genellikle "desteklenmiş" sayılır; örnekte UPGMA'da yalnız iki ikili bu eşiği geçer. |
| Şekil 1 | UPGMA ağacı; düğümlerde destek (%) | Yatay eksen dal uzunluğudur; uçlar aynı hizadadır. Kökün konumu yöntemin varsayımından gelir, veriden değil. |
| Şekil 2 | NJ (ya da BIONJ) ağacı, köksüz | Dal uzunlukları anlamlıdır; uzun uç dalı, o popülasyonun hepsinden farklılaştığını gösterir. Merkezdeki "100" bütün popülasyonları içeren düğümdür. |
Şekil 74.1. Şablonun çizdiği UPGMA ağacı (D_S uzaklığı; düğümlerde lokuslar üzerinden bootstrap desteği, %). {CHIR, JBMD} ve {BTJF, KCHB} ikilileri desteklenir; derin dalların desteği düşüktür.
Şekil 74.2. Aynı matristen komşu birleştirme ağacı (köksüz). KMHR, EHDN ve QARS uzun uç dallarıyla öteki popülasyonlardan ayrılır.
Rapor cümlesi (örnek ayar):
On mikrosatellit lokusunun alel frekanslarından hesaplanan Nei (1972) standart genetik uzaklığı 0,030 (CHIR–JBMD) ile 0,269 (KMHR–QARS) arasında değişti. UPGMA ağacında EHDN ve QARS öteki on üç popülasyondan ayrıldı; lokuslar üzerinden bootstrap (199 tekrar) yalnız CHIR–JBMD (%84) ve BTJF–KCHB (%73) ikililerini destekledi, daha derin dalların desteği %60'ın altında kaldı. Komşu birleştirme ağacı aynı ikilileri verdi (%54 ve %63).
74.8 Sık hatalar ve tuzaklar
- Alel adı olarak 0 kullanmak.
0,00,000ve-9eksik veri kodudur. Bir alelin adı 0 ise0/143gibi genotipler görülür görülmez çalıştırma durur: "'NFF3' lokusunda 100 genotipte alellerden yalnız biri eksik kodu ('0'; ör. '0/143') …". Alelleri 0 ve 1 diye adlandırılmış SNP verisi de (0/0,0/1,1/1) aynı iletiyle durur. AlellerA/Bya da1/2gibi adlarla yeniden kodlanır ya da SNP'ler sayısal 0/1/2 olarak verilir; aynı SNP verisi iki yolla da aynı uzaklıkları verir. Alana Eksik genotip kodları yalnız veride gerçekten eksik olan kodu (ör..) yazmak yeniden kodlamayı gereksiz kılar:0o zaman gerçek alel sayılır. - Eksik genotipi tanınmayan bir kodla yazmak.
-9/-9tanınan bir eksik kodudur ve boş hücreyle aynı sonucu verir (boş hücreleri-9/-9yapılmış örnek veride uzaklıklar ve UPGMA yükseklikleri örnek dosyanınkiyle birebir aynıdır).-1/-1,999/999ya daN/Ngibi yazımlar ise eksik sayılmaz; o adla, bütün popülasyonlarda ortak bir alel doğar ve uzaklıkları değiştirir. Okuma dökümündeki eksik genotip sayısı verideki eksik sayısıyla karşılaştırılır; tutmuyorsa eksik hücreler boş bırakılır. - Tek biçimli lokusları fark etmeden seçili bırakmak. Uzaklıklar lokus ortalamasıdır; tek biçimli her lokus Reynolds dışındaki bütün ölçüleri küçültür (74.4.5). Şablon bu lokusları adlarıyla bildirir; lokus kümesi bilinçli seçilir ve raporda yazılır.
- Farklı ölçüleri aynı ölçekte karşılaştırmak. Aynı çift için D_S=0{,}094, D_A=0{,}086, D_{ch}=0{,}240, C_p=0{,}240 çıkar; hiçbiri ötekinin "yüzdesi" değildir. Bir çalışmanın D_S değerleri yalnız başka çalışmaların D_S değerleriyle karşılaştırılır.
Dch_hierfstatsütununu kiriş uzaklığı diye raporlamak. Bu sütun yalnız belirli bir paketin çıktısıyla karşılaştırma içindir; yayımlanmış tanımDchsütunudur.- Paketlerin "Reynolds" değerini şablonunkiyle karşılaştırmak. adegenet ve poppr \sqrt\theta verir; şablon \theta ve -\ln(1-\theta).
- Ağacı soy ağacı gibi okumak. Aynı türün popülasyonları gen akışıyla bağlıdır; ağaç, frekans benzerliğinin bir özetidir, dallanma sırası "hangi popülasyon hangisinden türedi" anlamına gelmez. UPGMA'daki kök, yöntemin eşit hız varsayımının ürünüdür.
- Düşük desteği yok saymak. Örnekte 13 UPGMA iç dalının 11'inin desteği %60'ın altındadır. On lokusla ağacın yalnız en yakın ikilileri güvenilirdir; derin yapı için daha çok lokus gerekir.
- Varsayılan 199 tekrarı yayın için yeterli saymak. {BTJF, KCHB} ikilisinin desteği 30 farklı tohumda %69 ile %84 arasında değişmiştir. Raporlamada en az 1000 tekrar kullanılır.
- Çok küçük popülasyonları çözümlemede bırakmak. Frekanslar örneklem düzeltmesi olmadan kullanılır; küçük örneklemin frekans gürültüsü uzaklığı sistematik olarak büyütür. Tek bireyli bir popülasyon bütün ölçülerde en uzak popülasyon gibi görünür ve şablon bu konuda uyarmaz. Beşten az bireyli popülasyonlar çıkarılır ya da birleştirilir.
- Bir lokusun bir popülasyonda hiç okunmadığını gözden kaçırmak. O popülasyonun çiftleri bir eksik lokusla, öteki çiftler tam lokus kümesiyle hesaplanır; matrisin hücreleri farklı lokus kümelerine dayanır ve çıktıda hangi çiftin kaç lokus kullandığı yazmaz. Böyle lokuslar bütün çözümlemeden çıkarılır.
- Sonsuz uzaklık. İki popülasyonun hiçbir lokusta ortak aleli yoksa D_S sonsuzdur ve ağaç kurulmaz. Sınırlı ölçülerden biri (D_A, D_{ch}, Prevosti) seçilir. Bootstrap tekrarlarında aynı durum "geçerli tekrar" sayısını düşürür.
- 0/1/2 kodlu SNP sütununun türü. Sayısal kodlama yalnız sütun veri sekmesinde "sayısal" türdeyken tanınır.
74.9 Uzman soruları
S1. Hangi uzaklık ne zaman seçilmeli?
Seçim, farklılaşmayı neyin ürettiğine bağlıdır. Uzun süre ayrı kalmış soylarda mutasyonun biriktirdiği farklar için D_S uygundur; ayrılma zamanıyla doğrusal artar. Aynı türün yakın zamanda ayrılmış popülasyonlarında farklılaşmanın kaynağı sürüklenmedir; Reynolds D_R bu durum için türetilmiştir. Amaç yalnız doğru dallanma sırasını bulmaksa, Takezaki ve Nei'nin (1996) benzetimlerinde mikrosatellitlerle en başarılı ölçüler D_A ve D_{ch} olmuştur; bunlar zamanla doğrusal değildir, ama örnekleme varyansları küçüktür. Rogers ve Prevosti betimleyici geometrik ölçülerdir. Seçilen ölçü ve gerekçesi raporda belirtilir; şablon dokuz sütunu bu yüzden yan yana verir.
S2. Şablonun D_S'si küçük örneklem için düzeltilmiş mi?
Hayır. Şablon Nei'nin (1972) özgün tanımını örneklem frekanslarıyla hesaplar. Nei (1978) J_X ve J_Y için (2n\sum x^2-1)/(2n-1) düzeltmesini önerir; düzeltilmemiş J_X yukarı yanlıdır ve D_S'yi büyütür. Yanlılık yaklaşık 1/(2n) mertebesindedir: 30 ağaçlık popülasyonlarda küçüktür, 11 ağaçlık QARS'ın uzaklıkları ise bundan daha çok etkilenir. Küçük popülasyonların ağaçlardaki uzun dallarının bir kısmı bu etkidir.
S3. Tek biçimli lokuslar uzaklık hesabına girmeli mi?
Nei'nin tanımında girer: D_S genomun rastgele bir lokusundaki fark olarak tanımlanmıştır ve tek biçimli lokuslar "fark yok" bilgisini taşır. Uygulamada mikrosatellitler çok biçimli oldukları için seçilir; rastgele bir örnek değildir ve mutlak D_S zaten genom ortalamasını yansıtmaz. Bu yüzden asıl kural tutarlılıktır. Şablon seçilen bütün lokusları ortalamaya alır; tek biçimli lokusları çıkarmak isteyen kullanıcı onları lokus listesinden kaldırır. Reynolds \theta bu seçimden etkilenmez.
S4. UPGMA ile NJ farklı ağaç verirse hangisine güvenilir?
İkisi de aynı matrisi özetler; fark varsayımdadır. Popülasyon büyüklükleri ve dolayısıyla sürüklenme hızları benzerse iki ağaç uyuşur. Bir popülasyon küçükse ya da darboğaz geçirmişse dalı uzar; UPGMA bunu bütün popülasyonlardan uzak "dış grup" gibi yerleştirir, NJ ise uzun dalı gerçek komşusunun yanında tutabilir. Örnekte HNKF'nin yeri iki ağaçta farklıdır ve iki konumun desteği de %30'un altındadır: veri bu noktada karar veremiyor demektir. Uyuşmayan ve desteği düşük dallar yorumlanmaz.
S5. Bootstrap desteği bir olasılık mıdır?
Değildir. Destek, lokusların yeniden örneklenmesinde dalın ne sıklıkla yeniden bulunduğunu gösterir; "dalın doğru olma olasılığı" olarak okunamaz. Dizi verisindeki deneyim, %70 ve üstü desteğin çoğu durumda doğru dallara karşılık geldiği yönündedir; on lokuslu popülasyon verisinde yeniden örneklenen birim sayısı çok azdır ve destekler hem kaba hem tutucudur. Ayrıca yalnız lokus örneklemesi hesaba katılır; popülasyon içindeki birey örneklemesinin belirsizliği desteğe girmez.
S6. NJ tablosundaki "üst grup" neden bazen çok büyük bir küme?
Köksüz ağaçta her iç dal popülasyonları iki kümeye böler ve desteği bu bölünme taşır. Tablo, bölünmenin hangi tarafını yazacağına ağacın iç düğüm numaralamasına göre karar verir; bu yüzden {GHAB, HNKT} bölünmesi, tümleyeni olan 13 popülasyonluk kümeyle yazılabilir. Okurken kümenin tümleyenine bakmak yeterlidir: destek aynıdır.
S7. NJ ağacında negatif dal uzunluğu çıkarsa ne yapılır?
Uzaklıklar tam toplanır (bir ağaca birebir oturan) olmadığında komşu birleştirme küçük negatif dal uzunlukları üretebilir. Bu, algoritmanın bir hatası değil, matrisin ağaç biçiminde tam temsil edilemediğinin göstergesidir; gen akışı olan popülasyonlarda beklenen bir durumdur. Negatif dal sıfır kabul edilir ve komşu dal o kadar kısaltılır. Şablon dal uzunluklarına dokunmaz.
S8. Bireyler de yeniden örneklenmeli miydi?
İki belirsizlik kaynağı vardır: hangi lokusların ve hangi bireylerin örneklendiği. Şablon yalnız birincisini yeniden örnekler; bu, popülasyon ağaçları için yerleşik uygulamadır, çünkü lokuslar arası evrimsel varyans çoğu kez baskındır. Küçük popülasyonlarda (11–12 ağaç) birey örneklemesinin payı ihmal edilemez; bu pay desteklere yansımaz ve destekleri olduğundan yüksek gösterebilir. Küçük popülasyonları içeren dalların desteği bu nedenle ayrıca temkinle okunur.
74.10 Kaynaklar
- Awad, L., Fady, B., Khater, C., Roig, A., & Cheddadi, R. (2014). Genetic structure and diversity of the endangered fir tree of Lebanon (Abies cilicica Carr.): Implications for conservation. PLoS ONE, 9(2), e90086. https://doi.org/10.1371/journal.pone.0090086
- Cavalli-Sforza, L. L., & Edwards, A. W. F. (1967). Phylogenetic analysis: Models and estimation procedures. Evolution, 21(3), 550–570. https://doi.org/10.1111/j.1558-5646.1967.tb03411.x
- Edwards, A. W. F. (1971). Distances between populations on the basis of gene frequencies. Biometrics, 27(4), 873–881. https://doi.org/10.2307/2528824
- Felsenstein, J. (1985). Confidence limits on phylogenies: An approach using the bootstrap. Evolution, 39(4), 783–791. https://doi.org/10.1111/j.1558-5646.1985.tb00420.x
- Gascuel, O. (1997). BIONJ: An improved version of the NJ algorithm based on a simple model of sequence data. Molecular Biology and Evolution, 14(7), 685–695. https://doi.org/10.1093/oxfordjournals.molbev.a025808
- Goudet, J. (2005). hierfstat, a package for R to compute and test hierarchical F-statistics. Molecular Ecology Notes, 5(1), 184–186. https://doi.org/10.1111/j.1471-8286.2004.00828.x
- Jombart, T. (2008). adegenet: A R package for the multivariate analysis of genetic markers. Bioinformatics, 24(11), 1403–1405. https://doi.org/10.1093/bioinformatics/btn129
- Kamvar, Z. N., Tabima, J. F., & Grünwald, N. J. (2014). Poppr: An R package for genetic analysis of populations with clonal, partially clonal, and/or sexual reproduction. PeerJ, 2, e281. https://doi.org/10.7717/peerj.281
- Nei, M. (1972). Genetic distance between populations. The American Naturalist, 106(949), 283–292. https://doi.org/10.1086/282771
- Nei, M. (1978). Estimation of average heterozygosity and genetic distance from a small number of individuals. Genetics, 89(3), 583–590. https://doi.org/10.1093/genetics/89.3.583
- Nei, M., Tajima, F., & Tateno, Y. (1983). Accuracy of estimated phylogenetic trees from molecular data. Journal of Molecular Evolution, 19(2), 153–170. https://doi.org/10.1007/BF02300753
- Paradis, E., & Schliep, K. (2019). ape 5.0: An environment for modern phylogenetics and evolutionary analyses in R. Bioinformatics, 35(3), 526–528. https://doi.org/10.1093/bioinformatics/bty633
- Prevosti, A., Ocaña, J., & Alonso, G. (1975). Distances between populations of Drosophila subobscura, based on chromosome arrangement frequencies. Theoretical and Applied Genetics, 45(6), 231–241. https://doi.org/10.1007/BF00831894
- Reynolds, J., Weir, B. S., & Cockerham, C. C. (1983). Estimation of the coancestry coefficient: Basis for a short-term genetic distance. Genetics, 105(3), 767–779. https://doi.org/10.1093/genetics/105.3.767
- Rogers, J. S. (1972). Measures of genetic similarity and genetic distance. Studies in Genetics VII (University of Texas Publication 7213), 145–153.
- Saitou, N., & Nei, M. (1987). The neighbor-joining method: A new method for reconstructing phylogenetic trees. Molecular Biology and Evolution, 4(4), 406–425. https://doi.org/10.1093/oxfordjournals.molbev.a040454
- Schliep, K. P. (2011). phangorn: Phylogenetic analysis in R. Bioinformatics, 27(4), 592–593. https://doi.org/10.1093/bioinformatics/btq706
- Sokal, R. R., & Michener, C. D. (1958). A statistical method for evaluating systematic relationships. University of Kansas Science Bulletin, 38, 1409–1438.
- Takezaki, N., & Nei, M. (1996). Genetic distances and reconstruction of phylogenetic trees from microsatellite DNA. Genetics, 144(1), 389–399. https://doi.org/10.1093/genetics/144.1.389